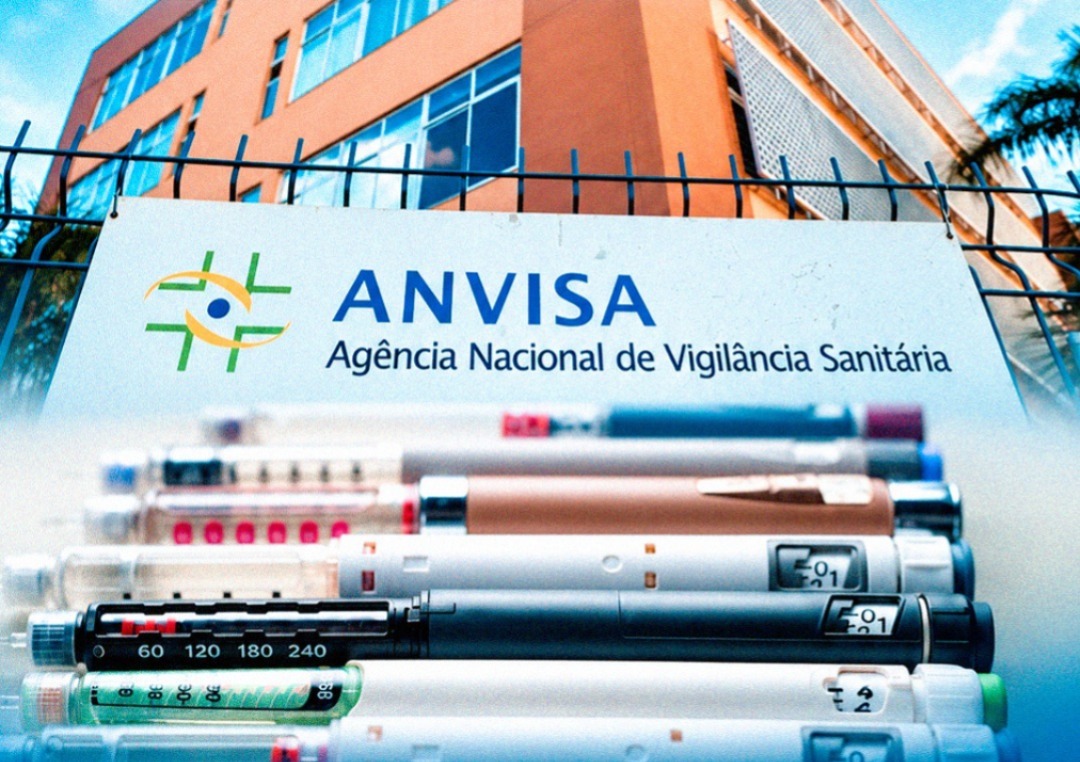
A Agência Nacional de Vigilância Sanitária (Anvisa) comanda a manipulação de tirzepatida no Brasil com uma nota técnica que um diretor da própria Agência reconhece como simples orientação, sem força de regra. Em julho de 2026, o Tribunal de Contas da União (TCU) concluiu que a Agência atua movida por denúncias e crises de mídia, em vez de dados. As duas constatações expõem a omissão da Agência, e a conta recai sobre as farmácias de manipulação legalizadas e sobre o paciente que depende delas.
A admissão partiu do diretor da Anvisa, Thiago Campos, a respeito da Nota Técnica 200/2025, editada em agosto de 2025 para fixar exigências sobre os insumos de GLP-1 destinados à manipulação. "A nota técnica é orientativa. Não é a forma que a legislação estabelece para que a agência reguladora defina regras para um processo produtivo", afirmou Campos, em entrevista ao portal JOTA reproduzida pelo Sindicato do Comércio Varejista de Produtos Farmacêuticos no Estado de São Paulo (Sincofarma-SP) em 28 de maio de 2026.
A norma formal que substituiria a orientação ficou travada na Diretoria Colegiada. Em 17 de abril de 2026, a Agência anunciou que levaria à Diretoria Colegiada uma instrução normativa sobre a importação e a manipulação de insumos farmacêuticos ativos (IFA) de GLP-1. O texto chegou à reunião de 6 de maio e saiu dela sem votação, enquanto os diretores aprovavam por unanimidade, na mesma sessão, três medidas para encurtar as filas de registro de medicamentos, de acordo com o portal Biored Brasil. As pautas publicadas pela Anvisa para as reuniões de 22 de julho e 19 de agosto não trazem o tema.
O Acórdão 2013/2026 do TCU, aprovado por unanimidade em 29 de julho de 2026, completa o retrato. "Em vez de agir de forma antecipatória e orientada pela inteligência de dados sanitários, a atuação da agência é deflagrada, precipuamente, por denúncias, queixas pontuais ou crises de mídia", escreveu o ministro relator, Bruno Dantas, no voto. O tribunal considerou não cumpridas ou não implementadas quatro deliberações que havia dirigido à Anvisa em 2016, parcialmente atendidas outras sete e ainda em implementação mais oito.
Receba nossas notícias por e-mail: Cadastre aqui seu endereço eletrônico para receber nossas matérias diariamente
A farmacovigilância que falha é a da própria Agência
A lacuna que a Anvisa atribui ao setor magistral nasce no sistema da Agência. O VigiMed, plataforma oficial de notificação de eventos adversos, não tem campo para identificar se o medicamento é industrializado, manipulado ou falsificado, de acordo com reportagem do portal Futuro da Saúde, de 25 de agosto de 2026. O próprio TCU registrou elevado índice de omissão em campos críticos das notificações, como lote e fabricante, e recomendou rever os formulários do sistema para tornar obrigatório o preenchimento desses dados.
O apagão de dados virou argumento contra quem não o criou. Em julho de 2026, a Sociedade Brasileira de Endocrinologia e Metabologia (SBEM) pediu à Anvisa a proibição da manipulação de agonistas de GLP-1 e sustentou que a ausência de dados específicos sobre manipulados no VigiMed impede uma avaliação adequada dos riscos, segundo a mesma reportagem. A falha do sistema público passou a servir de prova contra as farmácias.
Faltam também os números que justificariam o cerco. "Até hoje, não foram demonstrados dados de farmacovigilância de pacientes supostamente internados, agravados ou que chegaram a óbito que exigissem uma medida sanitária de contenção específica dos análogos de GLP-1", afirmou o ex-presidente do Conselho Regional de Farmácia do Estado de São Paulo (CRF-SP), Marcelo Polacow, em entrevista ao podcast Acesso & Saúde, do ICTQ - Instituto de Pesquisa e Pós-Graduação para o Mercado Farmacêutico, publicada em 31 de julho de 2026.
A Anvisa teria sido movida muito mais por uma questão mercadológica do que por uma questão regulatória sanitária ao endurecer as exigências para a tirzepatida manipulada, na avaliação de Polacow, que atualmente cursa pós-doutorado na Universidade Estadual de Campinas (Unicamp). No mesmo episódio, ele descreveu o método de quem aperta a regra até sufocar a atividade: "Eu não proíbo, mas eu posso inviabilizar".
O problema tem certidão de nascimento. Em 2016, no Acórdão 2683/2016, o TCU já havia apontado a ausência de uma base única de notificações e a falta de ferramentas para identificar sinais de segurança. Dez anos depois, o tribunal determinou que a Anvisa apresente em 120 dias um plano para integrar os dados de queixas técnicas de medicamentos, incluindo o legado do sistema paulista Periweb, cujas queixas técnicas seguem fora da base nacional.
O controle sobre a indústria também encolheu. Entre 2020 e 2024, a rede pública analisou "uma média irrisória de 329 amostras de medicamentos por ano em todo o território nacional", contra 1.583 amostras só em 2014, quando funcionava o Programa Nacional de Verificação da Qualidade de Medicamentos (Proveme), de acordo com o voto de Dantas. A Agência ainda ampliou de cinco para dez anos a validade dos registros e converteu a renovação em ato administrativo. Com isso, segundo o TCU, "criou um vácuo regulatório que posterga e amplia os riscos sanitários para a sociedade".
A Agência admite falta de gente e prazos alongados
A escassez de pessoal atinge o coração da farmacovigilância. A Gerência de Farmacovigilância da Anvisa enfrenta escassez crônica de servidores e chegou a registrar momentos de absoluta ausência de analistas disponíveis, o que paralisou o exame dos relatórios periódicos de avaliação benefício-risco, inclusive para a amostra de 40 princípios ativos que a própria Agência escolheu como prioritária em 2025, segundo o acórdão do TCU.
O alerta vinha de dentro. Em dezembro de 2024, com 1.409 funcionários no quadro, o então diretor-presidente da Anvisa, Antônio Barra Torres, comparou a Agência à americana Food and Drug Administration (FDA), que tem 18 mil servidores, e previu o desfecho. "O colapso vai ocorrer. Quando? Ano que vem, possivelmente", disse Barra Torres, em entrevista ao jornal O Globo reproduzida pelo portal Direção Concursos em 9 de dezembro de 2024.
A gestão atual reconhece o atraso. "A agência estava andando com prazos bastante alongados no processo de registro e pós-registro e resolvemos enfrentar isso de frente", declarou o diretor-presidente da Anvisa, Leandro Safatle, ao Futuro da Saúde, em 5 de março de 2026. A Agência recebeu 100 novos servidores no início de 2026, o maior reforço desde 2014, segundo o Correio Braziliense.
A porta regulatória dos peptídeos abre apenas para a indústria
A omissão pesa ainda mais sobre a inovação. O percurso que leva uma molécula da bancada ao paciente exige síntese, purificação, estudos de estabilidade, ensaios toxicológicos e clínicos, com investimento milionário. A Carta de Adequação de Dossiê de Insumo Farmacêutico Ativo (Cadifa), única via de avaliação técnica de um IFA pela Anvisa, vale para insumos usados na fabricação de medicamentos novos, inovadores, genéricos e similares, de acordo com a página oficial da Agência.
A farmácia magistral fica do lado de fora dessa porta. "A Anvisa só recebe dossiê técnico de IFA da indústria. Ela não recebe do magistral. Então, o setor magistral acaba ficando dependente de alguma indústria trazer, provar para a Anvisa que é bom, para depois poder trabalhar com esse insumo. Mas a indústria não tem interesse porque o produto não é patenteável. A maior parte dos peptídeos não é", afirmou a advogada especialista em vigilância sanitária e assuntos regulatórios, Claudia de Lucca Mano, em entrevista ao podcast Acesso & Saúde publicada em 23 de setembro de 2026. Sem patente, a molécula fica presa no chamado vale da morte da inovação.
Participe também: Grupos de WhatsApp e Telegram para receber notícias
Em 3 de julho de 2026, a Agência alertou que BPC-157, TB-500, GHK-Cu, CJC-1295 e ipamorelina não estão regularizados em nenhuma categoria no país, segundo o portal Metrópoles. Três semanas depois, em 23 e 24 de julho, o comitê consultivo de manipulação da FDA, o Pharmacy Compounding Advisory Committee (PCAC), recomendou seis peptídeos, entre eles o BPC-157, para a lista de substâncias que as farmácias americanas podem manipular sob a seção 503A. A recomendação é consultiva e, até 17 de setembro de 2026, a FDA não a havia incorporado, segundo o escritório Frier Levitt.
A diferença de postura se repete em outros mercados. A Agência Europeia de Medicamentos (EMA) encomendou, em junho de 2024, um estudo sobre o uso dos agonistas de GLP-1 à rede de dados de mundo real DARWIN EU, para calibrar o monitoramento de demanda e escassez. Na China, a National Medical Products Administration (NMPA) aprovou 120 novos medicamentos em 2025, 61 deles com primeira aprovação global no país, segundo levantamento da PharmCube publicado pelo DIA Global Forum em março de 2026.
O Brasil fabrica apenas 5% dos insumos farmacêuticos ativos de que necessita, de acordo com o Censo Nacional de IFAs da Fundação Oswaldo Cruz (Fiocruz), divulgado pela revista Exame em 30 de março de 2025. Sem previsibilidade regulatória, o capital da ciência nacional tende a migrar para onde as regras são claras, e a dependência de insumos importados tende a se aprofundar.
Sem concorrência, o paciente fica refém de quem detém a patente
A demanda encontra outro caminho quando a porta legal se estreita. Dos usuários de agonistas de GLP-1, 87,4% pagam o tratamento do próprio bolso e 72% gastam até R$ 600 por mês, segundo a empresa de inteligência de varejo Scanntech, em dados publicados pelo InfoMoney em junho de 2026. A mesma empresa estima que mais da metade das doses consumidas desde o fim de 2025 possa ter saído do mercado informal.
A dependência de uma única fonte industrial tem precedente recente. A Libbs comunicou à Anvisa, em 4 de maio de 2026, a retirada do Emgality (galcanezumabe), indicado na prevenção da enxaqueca, do mercado brasileiro por atualização de portfólio, segundo a CNN Brasil, de 12 de maio de 2026. "A gente vai estar simplesmente na mão de um outro país, de maneira que a gente vai ter que fazer contrabando para os pacientes continuarem utilizando", alertou o médico, William Rangel, pós-graduado em endocrinologia e em obesidade e emagrecimento, ao comparar o caso com um eventual fim da tirzepatida manipulada, em entrevista ao podcast Acesso & Saúde publicada em 29 de julho de 2026.
A farmácia legalizada tem endereço, recebe inspeção frequente e entrega laudo analítico de pureza e esterilidade, lembrou Rangel no mesmo episódio. Diante de quem descumpre a regra, o instrumento adequado é a fiscalização dirigida, na avaliação do médico. "Aí cabe à Anvisa ir lá e falar, vocês não podem fazer assim", disse.
Regular exige construir o caminho seguro
A própria Anvisa reconhece por escrito a defasagem da regra que aplica às farmácias. No Termo de Abertura de Processo 9, de 27 de fevereiro de 2025, a Agência afirmou que manter desatualizado o Anexo IV da RDC 67/2007, dedicado à manipulação de estéreis, expõe pacientes a riscos sanitários evitáveis. O relatório parcial da análise de impacto regulatório só foi apresentado ao setor em 30 de junho de 2026, e a revisão segue em andamento, segundo o sistema AnvisaLegis e o Sincofarma-SP.
O TCU também deu ciência à Anvisa de que deixar de fazer a análise de impacto regulatório antes de editar ou alterar normas de interesse geral infringe a Lei 13.874/2019 e o Decreto 10.411/2020. O tribunal apontou a falha em três decisões recentes da Agência, a reestruturação da Rede Sentinela, o fim do Proveme e a mudança na renovação de registros.
Regular significa construir pontes seguras entre a bancada do laboratório e o cidadão, com critério técnico para liberar e dado concreto para restringir. "Proteger é regular e fiscalizar", resumiu Claudia no mesmo episódio. Enquanto a Agência governar por nota técnica e reagir por crise, a ciência nacional tende a seguir travada, o paciente tende a seguir empurrado para o contrabando e a farmácia legalizada tende a seguir pagando por uma omissão que nasceu em Brasília.
Fale com nosso time comercial e conheça mais sobre os cursos de pós-graduação do ICTQ, clicando aqui.