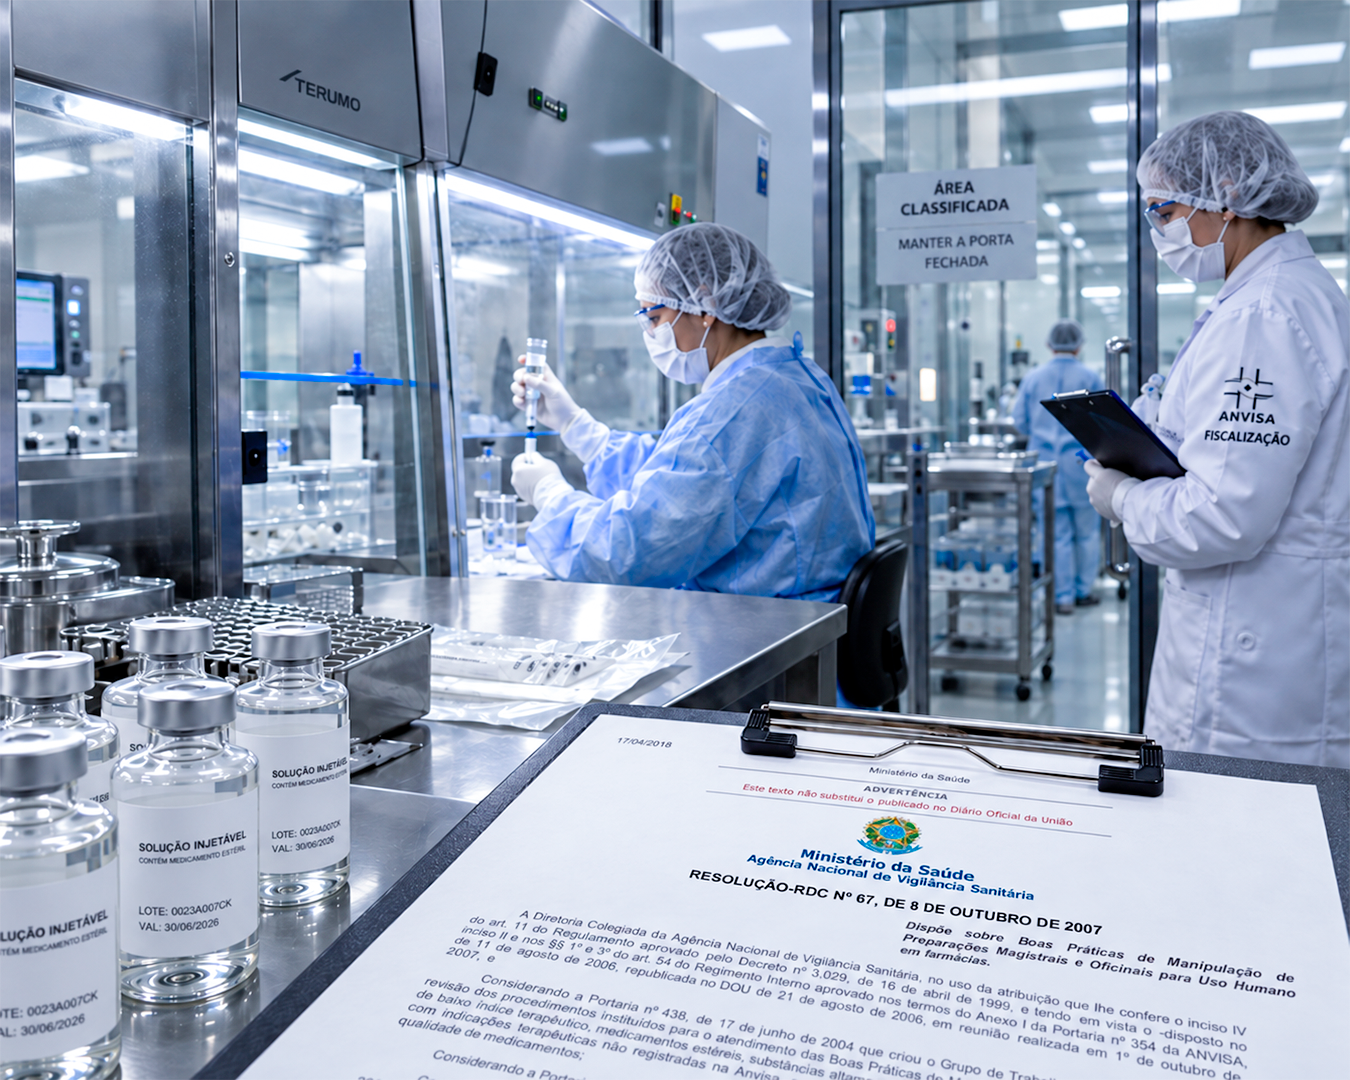
A Agência Nacional de Vigilância Sanitária (Anvisa) abriu em 27 de fevereiro de 2025 o processo de revisão do Anexo IV da RDC 67/2007, a parte da norma que rege a manipulação de produtos estéreis. O Termo de Abertura de Processo (TAP) 9/2025 afirma que manter o anexo desatualizado expõe pacientes a riscos sanitários evitáveis e dificulta o alinhamento das farmácias a padrões modernos de manipulação estéril. A revisão segue em andamento um ano e meio depois. Enquanto ela não chega, as farmácias magistrais de injetáveis continuam sendo inspecionadas pela regra que a própria Agência classificou como defasada.
O gatilho está escrito no mesmo documento. Das 19 farmácias inspecionadas no Programa de Fiscalização de Manipulação de Estéreis referente a 2024, 16 foram interditadas parcial ou totalmente. A Agência classificou a atualização do Anexo IV como urgente, com análise de impacto regulatório e consulta pública aprovadas, e inscreveu o assunto na agenda regulatória como item 8.27. O relatório parcial da análise foi apresentado ao setor regulado em 30 de junho de 2026.
A farmácia magistral brasileira está diante de uma encruzilhada científica, tecnológica e de saúde pública, além de regulatória. Durante décadas, a manipulação foi tratada como atividade complementar à indústria farmacêutica. O avanço da medicina personalizada, das terapias de nicho e, atualmente, dos peptídeos recoloca a farmácia magistral no centro de uma discussão que as autoridades sanitárias não poderão adiar indefinidamente.
O Brasil possui uma estrutura normativa importante para a manipulação. A RDC 67/2007 estabeleceu requisitos para aquisição de matérias-primas, controle de qualidade, manipulação, armazenamento, conservação, transporte e dispensação, incluindo preparações estéreis. O problema está no tempo. A norma completa 19 anos em outubro de 2026, e o mundo regulatório e tecnológico de 2007 era outro.
O que envelheceu na norma de 2007
A revolução dos medicamentos peptídicos, as plataformas avançadas de síntese, a caracterização estrutural de moléculas, a evolução dos métodos analíticos e a medicina personalizada transformaram profundamente o ambiente em que a manipulação ocorre. A regra em vigor tem lacunas técnicas que não refletem o cenário sanitário atual, segundo os próprios técnicos da Agência que apresentaram a análise de impacto ao setor regulado, em reunião noticiada pelo portal Futuro da Saúde em 30 de junho de 2026. A revisão deve atualizar qualificação de áreas limpas, sistema de ar, controle ambiental, validação de processos, monitoramento microbiológico, liberação de lotes e qualificação de fornecedores, com prazos escalonados de adequação.
"A norma tem mais de 15 anos e não está perfeitamente alinhada com os avanços tecnológicos ocorridos desde então", escreveu a advogada e consultora empresarial Claudia de Lucca Mano, que atua em vigilância sanitária e assuntos regulatórios desde 1994, em artigo publicado em 5 de outubro de 2023. A defasagem produz efeito prático sobre as interdições, na avaliação dela, porque a queixa principal das empresas interditadas é a exigência, pela Anvisa, de padrões aplicáveis à indústria farmacêutica de larga escala. A cobrança dela vale para os dois lados, já que a Agência também precisa atuar nos limites impostos pela regra atual, sem extrapolar o que a norma vigente autoriza.
O debate brasileiro sobre modernização das regras para manipulação estéril ganhou força quando a explosão dos medicamentos peptídicos, especialmente os agonistas de GLP-1, colocou as farmácias magistrais sob enorme pressão regulatória. Duas coisas precisam ser separadas nessa discussão. A primeira é o combate a produtos falsificados, matérias-primas sem procedência, estabelecimentos clandestinos e preparações que não demonstram qualidade, segurança ou eficácia. Isso é um risco sanitário.
A segunda é impedir que uma categoria inteira de estabelecimentos seja tratada como sinônimo de irregularidade. Produtos feitos em escala e vendidos como manipulados não podem receber esse nome, sustenta a Associação Nacional de Farmacêuticos Magistrais (Anfarmag), em comunicado publicado em 1º de dezembro de 2025.
O Brasil tem cerca de 8.700 farmácias de manipulação, que movimentam R$ 11,3 bilhões por ano, e apenas entre 35 e 50 delas teriam estrutura para injetáveis estéreis, segundo o Panorama Setorial da entidade e estimativas do setor. "A farmácia de manipulação oferece uma alternativa segura, legal e rastreável, que não apenas democratiza o acesso a tratamentos essenciais como a tirzepatida, mas também protege o paciente do mercado ilegal de medicamentos", afirmou o presidente da Associação de Farmácias Estéreis (AFE), William Dib, em declaração ao site Diário do Poder.
A função da farmácia magistral está justamente na capacidade de atender necessidades individualizadas que nem sempre encontram resposta adequada nos medicamentos industrializados. Doses específicas, apresentações diferenciadas, ajustes de formulação e medicamentos para situações particulares fazem parte da lógica histórica da manipulação.
Com os peptídeos, o desafio sobe de patamar. Preparações peptídicas exigem conhecimento especializado. Pureza, identidade, concentração, impurezas relacionadas ao processo de síntese, agregação, estabilidade, condições de armazenamento e, no caso de produtos injetáveis, aspectos relacionados à esterilidade e endotoxinas tornam o controle de qualidade ainda mais crítico. Quanto mais sofisticada a molécula, mais sofisticada precisa ser a regulação.
O critério que a Agência aplica a essas moléculas ficou mais visível nos últimos meses, com o registro do primeiro medicamento brasileiro à base de semaglutida sintética em 26 de maio de 2026 e de genéricos e similares em agosto. A restrição da Nota Técnica 200/2025 nunca foi uma proibição abstrata e permanente, e sim uma condição vinculada à existência de produto registrado no Brasil contendo a molécula, defende Claudia. Essa é exatamente a régua que autoriza a manipulação da tirzepatida, reconhecida como de síntese química pela Nota Técnica 92/2024 e amparada em medicamento registrado desde o Mounjaro, sob prescrição individualizada e aderência à RDC 67/2007.
O caminho que os Estados Unidos escolheram discutir
Nos Estados Unidos, a discussão é reveladora. O Food and Drug Administration (FDA) mantém um sistema específico para o compounding e, nos dias 23 e 24 de julho de 2026, seu Pharmacy Compounding Advisory Committee analisou a inclusão de substâncias peptídicas na lista de substâncias em bulk autorizadas para preparações no âmbito da seção 503A. Entre as moléculas indicadas estavam BPC-157, KPV, TB-500, MOTS-C, Semax e Epitalon.
A recomendação tem caráter consultivo e não obriga o FDA, que identifica preocupações relacionadas à imunogenicidade, à complexidade das substâncias e à insuficiência de dados para determinadas utilizações. Existe algo importante nessa experiência americana: há um espaço regulatório institucional para discutir a possibilidade. Análise técnica, consulta pública, comitê científico, avaliação de risco e construção de critérios compõem esse percurso.
Esse é um ponto que merece atenção no Brasil. Uma política sanitária madura estabelece níveis diferentes de exigência conforme o risco, em vez de escolher entre liberar tudo e proibir tudo. A pergunta certa deixou de ser se pode ou não pode manipular e passou a ser como garantir segurança sanitária sem inviabilizar o cuidado, afirmou o médico endocrinologista Paulo Guimarães Jr, da Sociedade Brasileira de Pesquisa e Ensino Médico (Sobrapem), em audiência pública da Comissão de Direitos Humanos e Legislação Participativa (CDH) do Senado, em 30 de junho de 2026.
Uma preparação estéril de uma molécula já amplamente caracterizada não deveria ser tratada da mesma maneira que uma molécula experimental cuja segurança ainda é incerta. Da mesma forma, um fornecedor de matéria-prima com documentação completa, rastreabilidade e capacidade analítica não pode ser colocado no mesmo patamar de uma fonte clandestina adquirida pela internet, segundo os representantes do setor magistral.
Quando a regra não distingue risco, o clandestino cresce
A regulação deveria ser capaz de distinguir essas realidades. Esse deveria ser o verdadeiro desafio da Anvisa. O farmacêutico responde técnica e legalmente por todo o processo, o que inclui validação de processos, qualificação de fornecedores, garantia da qualidade e da esterilidade, rastreabilidade e liberação do produto, afirmou a farmacêutica Priscila Nogueira Camacho Dejuste, do Conselho Federal de Farmácia (CFF), na mesma audiência do Senado. Quando a norma não diferencia adequadamente os níveis de risco, o sistema pode produzir uma consequência inesperada, que é empurrar profissionais, empresas e pacientes para fora do ambiente formal.
A experiência recente dos análogos de GLP-1 oferece um alerta. A explosão da demanda por medicamentos para emagrecimento criou uma oportunidade extraordinária para falsificadores e redes ilegais. Na Operação Heavy Pen, deflagrada com a Polícia Federal em doze estados na segunda metade de 2025, foram apreendidos mais de 17 mil frascos de tirzepatida manipulada de forma irregular e mais de 100 quilos de insumo farmacêutico ativo. Nas autuações da Agência, a Octalab perdeu todos os lotes por manter 23 mil frascos em estoque sem prescrição prévia e a Phito Medicamentos Injetáveis teve a produção suspensa por vender produto padronizado.
As farmácias autorizadas pela Anvisa, que operam dentro das Boas Práticas estabelecidas pela RDC 67/2007, estão em outra categoria, e o setor magistral cobra que a fiscalização faça essa distinção.
A Europa enfrenta problema semelhante de outra forma. O grupo executivo de escassez de medicamentos da Agência Europeia de Medicamentos (EMA) publicou recomendações em 12 de junho de 2024 associando a escassez prolongada de Ozempic e a demanda elevada aos relatos de falsificação do produto. O mercado não desaparece porque o regulador exige que determinada demanda não deveria existir. Quando existe necessidade, desejo ou expectativa terapêutica, a demanda procura outros caminhos.
O Canadá seguiu na direção oposta à americana. O Health Canada firmou posição, em 27 de junho de 2025, de que a maior parte da atividade vendida como manipulação de agonistas de GLP-1 no país configura fabricação não autorizada. A comparação entre os três modelos mostra que a decisão brasileira é uma escolha regulatória, e não uma consequência técnica inevitável.
A terceira via que o setor magistral cobra
A pergunta que os players das farmácias de manipulação fazem é: esses caminhos serão regulados ou clandestinos? É por isso que o debate sobre farmácias magistrais não deveria ser reduzido a uma disputa entre entidades de classe e Anvisa. A Agência tem uma responsabilidade maior. Ela precisa proteger o paciente e criar condições para que a inovação ocorra dentro do sistema regulado, defendem esses representantes magistrais.
Parte do desenho em discussão, porém, já vem enunciada em termos de mercado. "Não queremos criar players de mercado que vão competir com produtos industriais que já estão nas prateleiras das drogarias", afirmou o especialista em Regulação e Vigilância Sanitária da Anvisa Marcio Pessoa Costa, na reunião de 30 de junho de 2026. Ele acrescentou que clínicas e hospitais devem adquirir o produto industrialmente disponível.
A crítica a determinadas entidades representativas também precisa ser feita com equilíbrio, porque associações têm todo o direito de contestar decisões da Agência e ações fiscalizatórias legítimas devem ser reconhecidas como necessárias. "O Sindusfarma não está se colocando contra as farmácias de manipulação. O que se exige é que tenham as mesmas regras que a indústria farmacêutica precisa seguir", afirmou o presidente do Sindicato da Indústria de Produtos Farmacêuticos (Sindusfarma), Nelson Mussolini, à Folha de S.Paulo.
Já o presidente da Associação da Indústria Farmacêutica de Pesquisa (Interfarma), Renato Porto, foi além na mesma reportagem e defendeu que o produto seja usado apenas com fabricação industrial.
No extremo oposto, quando toda farmácia magistral é tratada como potencial ameaça sanitária, existe um desvio de conceito grave. Nenhuma dessas posições ajuda o paciente. O Brasil precisa de uma terceira via, baseada em ciência, evidência, rastreabilidade, qualificação de fornecedores, validação de processos, controle analítico, estabilidade e farmacovigilância, defendem os representantes das magistrais. A Anvisa deve liderar essa construção. O pedido é de regulação proporcional e de construção coletiva entre o setor regulado e os agentes de fiscalização, e não de flexibilização irresponsável.
O mundo já está discutindo como incorporar novas plataformas terapêuticas ao ambiente regulado. O FDA discute moléculas peptídicas no contexto do compounding. A EMA utiliza dados do mundo real para compreender o comportamento de utilização dos análogos de GLP-1. O Canadá optou pela restrição. O Brasil entra nessa transformação como parte, e não como espectador, com um processo aberto desde fevereiro de 2025 e uma norma que a própria Agência chama de defasada.
A farmácia magistral pode ser parte da solução, desde que submetida a padrões de operação proporcionais ao risco. A maior ameaça à saúde pública é a inovação que acontece sem ciência, sem controle e fora do alcance da regulação.